Vous êtes ici : UFR Simone Veil - santéFR
- Publié le 6 novembre 2026
- Version PDF
Myopathie de Duchenne : premiers résultats cliniques de SQY Therapeutics
le 6 novembre 2026
Publié le 6 novembre 2026
SQY Therapeutics annonce les premiers résultats intermédiaires d’AVANCE‑1, son essai clinique de phase 1/2a dans la myopathie de Duchenne.
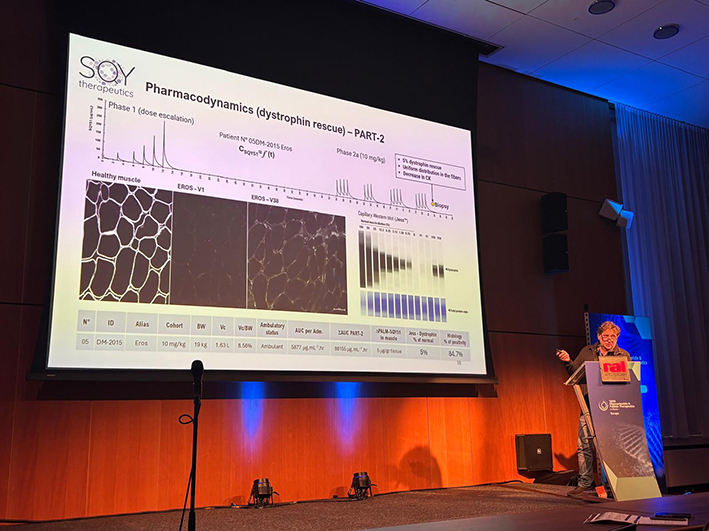
Le 5 novembre à la conférence TIDES Europe, à Amsterdam, le Dr Luis Garcia, président de SQY Therapeutics, présentait ces données issues de l'essai clinique de phase 1/2a dans la myopathie de Duchenne conduit chez des enfants et des adultes à l’hôpital Raymond-Poincaré de Garches.
Issue de la recherche universitaire et de l’engagement de parents de malades, SQY Therapeutics développe SQY51 à Guyancourt (Yvelines), un traitement expérimental fondé sur le saut d’exon utilisant la technologie des oligonucléotides antisens tricyclo‑ADN (tcDNA-ASO).
Ce traitement expérimental utilise la technologie des oligonucléotides antisens tricyclo-DNA (tcDNA_ASO) pour permettre la production de dystrophine par saut de l’exon 51.
Les biopsies musculaires des deux premiers participants ayant terminé la phase 2a à la dose la plus faible montrent une restauration de la dystrophine de l’ordre de 5 %, contre des niveaux quasiment nuls avant traitement. Une diminution d’environ 60 % de la créatine kinase, marqueur sanguin de lésions musculaires, a également été observée dans la population étudiée. Des baisses allant jusqu’à 80 % de la créatine kinase et de la myomésine-3 ont été rapportées chez des participants non ambulants.
Chez les participants marchants recevant la dose la plus élevée, soit 25 mg/kg, les évaluations exploratoires suggèrent un maintien des performances motrices après trois ans de suivi.
Des effets indésirables rénaux et sanguins liés à l’exposition au traitement ont conduit à adapter les modalités d’administration. Un cas de thrombose veineuse cérébrale associé à une polyglobulie a été rapporté, avec résolution sans séquelles.
Ces résultats restent préliminaires. Le communiqué présente également les effets indésirables rénaux et sanguins ayant conduit à adapter les modalités de traitement.
Ces données constituent des premiers signes d’activité biologique de SQY51.
Elles restent préliminaires : le faible effectif et l’absence de groupe témoin ne permettent pas encore de conclure à une efficacité clinique démontrée. Le suivi des participants et l’évaluation de la sécurité se poursuivent.
Issue de la recherche universitaire et de l’engagement de parents de malades, SQY Therapeutics développe SQY51 à Guyancourt (Yvelines), un traitement expérimental fondé sur le saut d’exon utilisant la technologie des oligonucléotides antisens tricyclo‑ADN (tcDNA-ASO).
Ce traitement expérimental utilise la technologie des oligonucléotides antisens tricyclo-DNA (tcDNA_ASO) pour permettre la production de dystrophine par saut de l’exon 51.
Les biopsies musculaires des deux premiers participants ayant terminé la phase 2a à la dose la plus faible montrent une restauration de la dystrophine de l’ordre de 5 %, contre des niveaux quasiment nuls avant traitement. Une diminution d’environ 60 % de la créatine kinase, marqueur sanguin de lésions musculaires, a également été observée dans la population étudiée. Des baisses allant jusqu’à 80 % de la créatine kinase et de la myomésine-3 ont été rapportées chez des participants non ambulants.
Chez les participants marchants recevant la dose la plus élevée, soit 25 mg/kg, les évaluations exploratoires suggèrent un maintien des performances motrices après trois ans de suivi.
Des effets indésirables rénaux et sanguins liés à l’exposition au traitement ont conduit à adapter les modalités d’administration. Un cas de thrombose veineuse cérébrale associé à une polyglobulie a été rapporté, avec résolution sans séquelles.
Ces résultats restent préliminaires. Le communiqué présente également les effets indésirables rénaux et sanguins ayant conduit à adapter les modalités de traitement.
Ces données constituent des premiers signes d’activité biologique de SQY51.
Elles restent préliminaires : le faible effectif et l’absence de groupe témoin ne permettent pas encore de conclure à une efficacité clinique démontrée. Le suivi des participants et l’évaluation de la sécurité se poursuivent.
Informations complémentaires